CHAPTER 13 · COULOMETRY & CONTROLLED ELECTROLYSIS
库仑法与控制电位电解
依据完整课件逐页重写,保留原理、推导、适用条件与复算例题。
13.1 · FARADAY LAW
Faraday 定律与电量的物理意义
库仑法(coulometry)测量已知电极反应消耗的总电量,再由电子计量关系求物质量。电流是电荷通过速率,电量是整个电流过程的积分;恒流时才可直接用 i 与 t 相乘。1 C=1 A·s,1 mol 电子携带 F≈96485 C 电荷,课件采用的 96487 是常见近似。
Nanalyte=QnF; m=MQnF
N 表示目标物质的量,n 表示每摩尔目标物对应的电子摩尔数,M 为摩尔质量。相同电量下,沉积质量与 Mn 成正比,不能只比较摩尔质量。电极反应中若一摩尔物质发生多步电子转移,n 应按最终定量终态的总变化确定。
例如 Cu2++2e−→Cu,每 1.000 C 对应铜质量约 0.3293 mg;若误取 n=1,结果就会加倍。电重量分析则通过电极增重求含量,要求沉积物组成和干燥称量可靠;库仑法读的是电量,未必要求产物能称量,也可用于溶液中不沉积的转化。
来源:13_Coulometry.pptx,slide 2–4。
13.2 · CURRENT EFFICIENCY
电流效率与完全反应是两个条件
定量所需的是与目标分析反应对应的法拉第电量。若总电流还包含析氢、析氧、杂质氧化还原或双电层充电,直接把全部积分电量代入会有偏差。将目标电量占总电量的比例记为电流效率 ηF,恒定时有:
课件强调 100% 电流效率,意思是用于计量的电流应定量对应待测反应。如果效率随时间变动,不能用随意选取的单一效率修正。空白积分可扣除相同程序下的部分背景,但样品诱发的副反应未必能由空白代表。
还需使待测物反应达到所要求的完成程度。电流效率为一但提前停止,会得到偏低含量;反应完全却伴随额外副反应,则会把含量算高。前者对应“转化了多少目标物”,后者对应“电量中有多少属于目标物”。即使库仑法理论上可由基本常数直接定量,实际仍须检查反应计量、终点和电流积分的可靠性。
计算补充:若电量中只有百分之九十八用于铜还原,仍按全部电量换算,所得铜量会相对真实值高约百分之二。相反,若目标铜只转化到百分之九十八,但每个电子都用于铜反应,则按已测电量所得为原样总量的百分之九十八。两种误差方向相反,也说明不能用一个含糊的“效率”同时替代完成程度与电流分配。
来源:13_Coulometry.pptx,slide 3–4、12。
13.3 · DECOMPOSITION VOLTAGE
铜电解的平衡电位与分解电压
课件以 0.022 M CuSO4、1 M HNO3 的体系说明电解。阴极把 Cu2+ 还原为 Cu,阳极主要进行水氧化生成氧。写两个电极的电位时先都按还原方向列出,再根据实际阳极发生的反向反应组成总反应。
O2+4H++4e−⇌2H2O,E°≈1.229 V
近似忽略活度修正,铜还原电位为 0.340+0.02958 lg 0.022≈0.291 V;若氧分压和质子活度均取标准态,按还原电位差写出的电池电动势约 −0.938 V。负号表明所写铜沉积、水氧化过程不能自发进行,外电源需施加反向驱动,理想所需电压大小约 0.94 V。
析出电位指某一电极开始出现显著目标反应时的电位;分解电压指整个电解池出现显著电解所需的电压,两者参照对象不同。实际电解还需克服动力学、传质及欧姆损失,故看到 2.5 V 外加槽压并不意味着阴极相对参比就是 −2.5 V。
铜浓度下降会使其平衡还原电位向负方向移动,因此达到同样沉积速率所需的驱动力也会改变。若只提高总槽压而不监控阴极电位,阴极可能逐渐进入析氢或其他金属沉积区。理论分解电压是确定过程能否被驱动的起点,不能单独保证分离纯度或电流效率。
来源:13_Coulometry.pptx,slide 5–8、14。
13.4 · POLARIZATION & OVERPOTENTIAL
浓差极化、活化极化与欧姆降
极化(polarization)指有净电流时电极电位偏离可逆平衡值;过电位 η 可按实际界面电位减平衡电位定义。阳极氧化通常需正向过电位,阴极还原则需负向过电位。若使用带符号 η,槽压关系可写为:
浓差极化源于反应物来不及补充、产物来不及移走,使界面组成不同于本体。提高搅拌强度、增加有效面积或降低电流密度,可减小所需浓度梯度。活化极化源于电子转移等界面步骤的能垒,改用催化性能更合适的材料往往比单纯搅拌更有效。
电极双电层的充电是非稳态电流来源,不能将所有电化学极化都归为“双电层”。iR 是溶液和回路电阻带来的电压损失,也应与界面过电位区分。减小电极间距、增加支持电解质或采用三电极控制,可改善相应误差,但不能自动消除慢反应的活化能垒。
同样总电流分布在较大面积时,局部电流密度降低,反应物耗竭和极化较小。反之,名义面积虽大但只有局部导通或被污染,仍可能出现很高局部电流密度,所以电极表面状态与面积选择同样关键。
来源:13_Coulometry.pptx,slide 7–11。
13.5 · POLARIZABLE ELECTRODES
理想极化与非极化电极
理想极化电极在一定电位范围内几乎不发生法拉第反应,施加电荷主要改变双电层电位,表现得近似电容。理想非极化电极则可在很小电位变化下通过一定法拉第电流,即电位对小电流扰动较稳定。真实电极只能在给定电位、介质和时间范围内接近这两种极限。
课件以 Pt 示意可极化电极,以 Ag/AgCl 示意非极化电极。不能据此把材料永久分类:Pt 遇到可快速交换电子的电对也能通过法拉第电流;Ag/AgCl 在电流过大、氯离子供给不足或表面受损时也会极化。参比电极需要接近非极化行为,但使用时仍应尽量不让它承担分析电流。
极谱法选择汞的一个原因是其析氢过电位较高,使某些金属还原可先于大量析氢出现。过电位有时是损失,有时也扩大可测电势窗口;作用取决于需要抑制的是目标反应还是副反应。
来源:13_Coulometry.pptx,slide 9–11。
13.6 · CONTROLLED-POTENTIAL COULOMETRY
控制工作电极电位的装置与选择性
控制电位库仑法用恒电位仪固定工作电极相对参比的电位,并积分电流。电极面积通常较大,溶液充分搅拌,以便尽快将整体样品定量转化。对电极反应产物若可能重新氧化或还原目标产物,应采用适当隔室,避免穿梭循环消耗额外电量。
固定两电极槽压无法保证工作电极电位恒定:随着电流下降,iR 降改变,对电极状态也会变化。三电极控制以参比反馈为依据,自动调节槽压,才使目标电极保持选定反应条件。总槽压和单电极电位在时间上的变化必须分开理解。
选择沉积 Cu 而保留 Pb 时,电位必须足够负,使铜在预期终浓度下仍可还原,又不能进入显著铅沉积区。Cu2+ 从 0.1 M 降到 10−6 M,平衡电位约从+0.31 降到+0.16 V,相差约 0.15 V。这个数值来自铜自身五个数量级的浓度变化;是否真正存在分离窗口,还须与 Pb 的浓度、络合及动力学比较。
为兼顾初期不过大电流与后期充分沉积,可分阶段把电位调得更负,但每阶段都要保持对副反应的选择性。课件应用表也提示,介质可把定量对象扩展到金属离子及有机物,电位选择始终需绑定具体溶剂和反应。
来源:13_Coulometry.pptx,slide 12–15、17–18。
13.7 · BULK ELECTROLYSIS KINETICS
有限体积电解的指数衰减推导
设体积 V 不变、搅拌使本体浓度均匀、扩散层厚度 δ 近似恒定,并在目标物表面浓度接近零的条件下电解。传质电流为 nFADcδ,相应物质消耗速率由整个溶液中的物质量 Vc 决定:
ct=c0e−kt; it=i0e−kt
这里负号表示物质持续被消耗。面积大、扩散快、搅拌使 δ 小,都会提高 k;总体积越大,耗尽所需时间越长。即使控制电位不变,电流也会因本体浓度下降而变小,所以恒电位不等于恒电流。
从自然指数换成十为底时必须除以 ln 10。课件第 14 页的 25.8 与下一页 0.434 不一致,这里由守恒方程推导采用 0.4343;A、D、V、δ 要用彼此相容的长度单位。该模型还要求在整个过程保持相同传质机制,不能把一次拟合常数无条件外推到析气、体积变化或强吸附的体系。
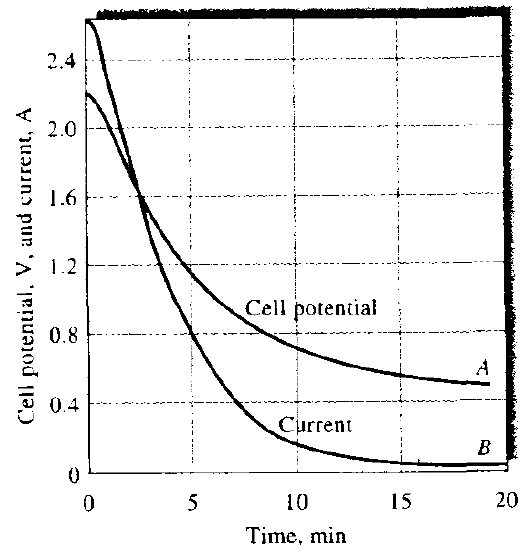
若取 A=10.0 cm²、D=1.00×10⁻⁵ cm²·s−1、V=10.0 cm³、δ=0.0100 cm,则 k=1.00×10⁻³ s−1。降到初始浓度的千分之一需约 6908 s,即约 115 min。面积加倍、其他量不变时,模型预测时间减半。这是根据假设得到的原理例题,不是所有实际装置的固定电解时间。
来源:13_Coulometry.pptx,slide 14–15。
13.8 · INTEGRATED CHARGE & COMPLETION
积分电量与有限时间终点
t=ln(c0ct)k
这些式子由上一节电流积分或物质守恒直接得到。理想完全耗尽只在无限时间达到,因此实际要规定可接受的剩余比例,或根据经验证的衰减模型估计末端尾电量。例如要求剩余千分之一,应电解约 6.908k,而不是看到电流变小就任意结束。
小电流还可能来自电极污染、失去电接触或反应被动力学阻碍,所以终点需与空白背景、搅拌条件和电极状态联合判断。末端电流中的恒定背景若未扣除,越延长时间反而累计越多非目标电量。实际积分可采用梯形法,关键是记录足够快、时间基准准确,并完整覆盖初期大电流和后期尾部。
对理想指数衰减,当前剩余物质比例也等于扣背景后的电流与初始电流之比。若当前只剩初始电流的百分之一,已计量部分约为最终电量的百分之九十九;仍需明确这一残余是否满足分析误差要求。用尾部外推补全电量前,先验证衰减模型在该区间成立,否则背景漂移也可能被误当作目标反应尾电量。
来源:13_Coulometry.pptx,slide 3、14–15。
13.9 · COTTRELL TRANSIENT
与 Cottrell 平面扩散模型对照
Cottrell 方程描述静止平面电极在电位阶跃后、近似半无限扩散条件下的瞬态电流。电极附近扩散层随时间增厚,而远处本体浓度近似不变;它与搅拌有限体积模型所依赖的“δ 恒定、本体浓度下降”恰好不同。
因此前者 i 随 t−½ 变化,后者随 e−kt 变化,两种图都可能看起来“越降越慢”,但物理原因和拟合坐标不同。Cottrell 区间可考察 i 对 t−½ 的线性;有限体积模型则可考察扣背景后的 ln i 对 t 的线性。起始双电层充电、后期自然对流或微电极曲率都会造成偏离,不能把任意下降曲线都套入其中一种公式。
来源:13_Coulometry.pptx,slide 16。
13.10 · COULOMETERS
电量测量及气体库仑计
电量可由电子积分器直接累计,也可让同一电量通过已知定量反应的库仑计。银库仑计称量银沉积,按 Ag++e−→Ag 换算;滴定库仑计通过产物的化学计量确定电量;气体库仑计则收集水电解生成的气体。
水电解每通过 4F 电量,阴极生成 2 mol H2,阳极生成 1 mol O2,总气量为 3 mol。因此:
课件给出每库仑约 0.1741 mL 气体,对应接近 0 °C、1 atm 的气体摩尔体积。室温下体积不同,还需考虑湿气中的水蒸气分压、漏气、溶解及气泡滞留。无论采用哪种库仑计,其计量反应本身也必须具有已知效率,不能只因测的是气体或质量就省略效率检查。
电子积分时,若电流以 mA 记录而时间以分钟记录,必须同时转换两个单位后再换算库仑。电量积分代表曲线下面积,不是电流峰值乘总时间。漏掉起始瞬态会少计,重复叠加空白则会多扣;检查原始时间序列和基线定义,比单看仪器最终给出的一个 Q 数字更能发现问题。
来源:13_Coulometry.pptx,slide 19–20。
13.11 · COULOMETRIC TITRATION
恒电流库仑滴定与电生试剂
库仑滴定控制电流,让发生电极定量产生滴定剂,再由滴定剂与待测物快速、完全反应。终点可用电位、电流或指示剂判断,已知电流与终点时间给出滴定剂量,替代常规滴定中的标准溶液浓度与体积计量。
若每摩尔电生试剂需要 nG mol 电子,a mol 待测物与 b mol 试剂反应,则按两步计量相乘换算待测物量,公式见本节下方。应把两个计量步骤分别写清。电生酸碱可用水还原产生 OH− 或水氧化产生 H+;电生 Ag+ 可沉淀卤离子,课件还列出络合和其他沉淀滴定。
Cu(I)、Br2、Cl2 等不便长期保存的试剂可在使用时生成,这是方法的重要优势。发生电极与对电极常需分隔,防止试剂被另一电极消耗;混合和反应速度需跟上生成速度。终点滞后会多计时间,应通过空白和适当发生速率控制。课件列出的精密度和灵敏度是具体条件下的能力示例,不能作为所有库仑滴定的统一指标。
例如阴极每通过一摩尔电子可由水还原生成一摩尔 OH−,若待测酸每摩尔只中和一摩尔 OH−,则酸物质量等于电量除以 F。若测多元酸并要求滴到特定中和终态,必须改用该终态的质子计量。电生试剂的生成电子数与待测物的反应系数是两项独立信息。
来源:13_Coulometry.pptx,slide 21–22、24。
13.12 · CERIUM-MEDIATED IRON TITRATION
Ce 介导测铁与计量复算
直接恒流氧化 Fe2+ 时,随着它被耗尽,电极为了维持电流可能转向水氧化析氧,破坏分析电流效率。加入过量 Ce3+ 后,阳极持续生成 Ce4+,后者迅速氧化 Fe2+ 并再生 Ce3+:
Ce4++Fe2+→Ce3++Fe3+
两式相加,Ce 循环抵消,净结果为每摩尔 Fe2+ 失去一摩尔电子。Ce3+ 的过量有助于维持发生电极反应,减少析氧;其介导反应不妨碍电量最终与铁定量对应。
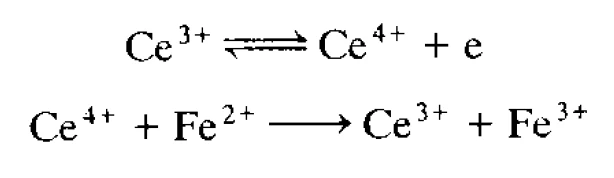
原理复算:20.00 mA 电解 120.0 s,Q=2.400 C,按一电子过程得到 NFe=2.487×10⁻⁵ mol,铁质量约 1.389 mg。该计算假设空白可忽略、发生效率为一且终点准确。检查库仑题时,应逐项核对控制的是电流还是电位、电子数、是否充分转化、空白电量,以及滴定剂与目标物之间的第二层计量。
来源:13_Coulometry.pptx,slide 23;原理复算。
13.13 · CHOOSING THE CONTROL MODE
恒电位与恒电流方法如何选择
当目标物有合适且相对独立的电位窗口,可以用控制电位直接将其定量转化,测量过程中电流自然下降。若希望用稳定电流方便地产生滴定剂,则采用恒电流库仑滴定,把选择性进一步交给后续化学反应与终点检测。恒流并不意味着电极电位固定,接近终点时反应对象改变尤其需要警惕。
两类方法都用电量定量,区别在于如何保证这份电量只对应目标物。前者靠电位选择与转化完成,后者靠电生试剂的定量生成和定量反应。回答实验设计题时,应把发生电极、对电极隔离、介质、反应计量与结束条件一起列出,而不只是写一个法拉第公式。
若实际电流时间曲线不符预期,先根据控制模式判断异常:恒电位时检查传质与表面状态,恒电流时检查电位是否越出允许窗口。仪器控制量与化学选择性之间的联系,是选择方法和解释数据的共同依据。
来源:13_Coulometry.pptx,slide 12–24;综合比较。