CHAPTER 12 · VOLTAMMETRY & AMPEROMETRY
伏安法与电流分析
依据完整课件逐页重写,保留原理、推导、适用条件与复算例题。
12.1 · ELECTROLYSIS & POTENTIOSTAT
从微量电解到三电极控制
伏安法(voltammetry)通过外加电位推动电活性物种氧化或还原,并记录电流随工作电极电位的变化。波的位置反映物种反应的难易,波高或峰高用于定量。常规扫描中仅消耗电极附近很少一部分物质,主体浓度近似不变,因此可重复研究同一样品,但界面产物、吸附与沉积仍可能改变后续扫描。
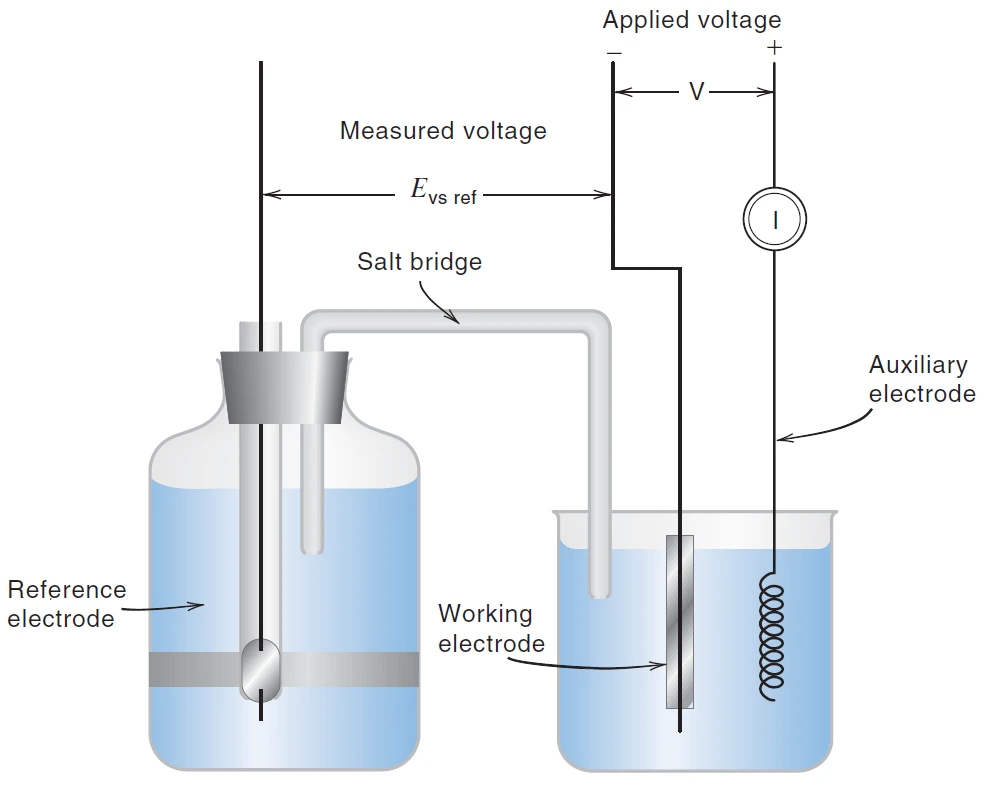
三电极体系中,工作电极 WE 是分析反应发生处;辅助或对电极 CE 承担回路电流;参比电极 RE 为电位测量提供稳定基准。恒电位仪(potentiostat)调节 WE 与 CE 间的输出电压,使 WE 对 RE 的电位跟随预设扫描程序,电流则在 WE 与 CE 之间流动。若让参比同时承受明显电流,其极化会破坏电位基准。
三电极显著减小电位控制误差,但 RE 尖端与 WE 表面间仍有未补偿电阻 Ru,界面电位与设定值可相差 iRu。支持电解质、适当参比位置和合理补偿可减小误差。课件取 SCE 相对氢电极+0.242 V,则 ENHE=ESCE+0.242 V;每个电位值都需注明参比标度。
例:10−3 M Cd2+ 的平衡还原电位约为 −0.556 V vs. SCE,来自二电子 Nernst 关系。它是工作电极半反应的热力学估计;整个电解池的分解电压还涉及阳极反应、过电位和欧姆降,两者不能等同。
来源:12_Voltammetry.pptx,slide 2–9。
12.2 · MASS TRANSPORT
扩散、迁移、对流与通量方程
电极要持续反应,反应物必须从溶液到达表面。扩散(diffusion)由浓度或化学势梯度驱动;迁移(migration)由电场推动带电物种;对流(convection)来自流体整体运动,包括搅拌、旋转及温度密度差。实验是否静置、是否加入背景盐,会直接改变三者的相对贡献。
这是一维、稀溶液近似下的 Nernst–Planck 表达式。J 为单位面积单位时间的物质通量,D 为扩散系数,ϕ 为溶液电势,u 为流速;三项依次代表扩散、迁移、对流。支持电解质主要降低迁移贡献,静置则减小对流,两者同时满足时才较接近纯扩散模型。
Fick 第一定律把瞬时通量联系到局部浓度梯度;第二定律再结合物质守恒,描述浓度场怎样随时间演化,后一等式要求 D 为常数。平面电极只保留垂直表面的坐标;球形扩散还含曲率项,所以几何改变会改变电流时间规律。按电流绝对值计算,|i|=nFA|J|,将分子运输速率转为电子运输速率。
从守恒看,某薄层流入量多于流出量时,该处浓度才会上升,因此第二定律中的通量梯度带负号。若把从电极向溶液定义为正 x,还原物的浓度沿 x 增大,其扩散通量指向负 x;电流采用绝对值可以避免这一步的方向混乱,但记录阳极、阴极符号时必须恢复统一约定。
来源:12_Voltammetry.pptx,slide 10–15。
12.3 · LIMITING CURRENT & TRANSIENTS
扩散层、极限电流与峰形波
以 Cd2+ 还原为例,电位逐渐变负,表面反应加快,cs 低于本体浓度 cb。用厚度 δ 的近似线性浓度层表示梯度:
当 cs 已接近零,再增大驱动力也不能把浓度降成负数,电流受物质送达速率限制,形成极限电流。固定面积、温度和传质条件时 il 与本体浓度成正比,这才是定量依据。波形上升段不能普遍只用欧姆定律解释,因为电荷转移动力学与表面浓度也在变化。
搅拌或旋转电极在稳定条件下可维持有效 δ 近似恒定,得到 S 形波及平台。静止平面电极的耗竭区会向外扩展,阶跃电位后 δ 的尺度随 √Dt 增长,Cottrell 电流按 t−½ 衰减。扫描实验中,电位驱动力增强与扩散层增厚竞争,于是出现峰形。
课件第 20 页称静止平面扩散电流“指数下降”,这里更正为上述平方根时间关系。指数下降适用于第 13 章中有限总体积、搅拌充分而本体浓度持续降低的模型。搅拌产生平台也须在扫描及测量时间内达到适当稳态,不能只以是否开启搅拌器判断。
定量实例:若温度和传质不变,标准液浓度增加一倍,扣背景后的平台电流也应约增加一倍。若仅把搅拌转速提高而电流增大,说明改变的是传质系数,不能据此判断样品浓度变高。面积增大同样会增大电流,因此不同电极之间的电流校准不能直接共用。
来源:12_Voltammetry.pptx,slide 16–22。
12.4 · HALF-WAVE POTENTIAL
由表面浓度推导半波电位
设本体起初只有 Ox,反应 Ox+ne−⇌Red 可逆,且传质条件稳定。把还原电流大小记为 i,令 KO、KR 分别为两物种的传质响应系数,则:
E=E°′−RTnF ln KOKR−RTnF ln iil−i
第一式来自 Ox 从本体向表面输送,第二式来自 Red 自表面向外扩散;代入表面 Nernst 关系即可消去难以直接测量的浓度。固定介质下用条件电位 E°′ 吸收活度等条件项。i 等于极限电流的一半时,最后的对数项为零,得到半波电位 E½。
因此半波位置通常与本体浓度无关,却仍含传质系数修正;只有两种系数足够接近时才可近似取条件电位。读图应先扣除残余背景,再在该波自身的增量高度上取一半。峰形伏安图中的峰电位不是同一定义,不能直接把峰顶标成半波电位。
在同一可逆波上,还可将电位对电流比的对数作图,检查是否符合理论斜率。若平台受第二个物种反应污染,或背景扣除错误,所求半波电位和电子数都会失真。该推导的每一步都使用稳态传质与界面平衡,因此对明显不可逆峰波,应改用相应动力学模型。
来源:12_Voltammetry.pptx,slide 21–24。
12.5 · SUCCESSIVE WAVES
分步反应、混合物与预电解除干扰
同一物种可能在不同电位分步转化。课件中氨介质的 Cu(II) 先在约 −0.2 V vs. SCE 还原为稳定 Cu(I) 氨络合物,再在约 −0.5 V 还原为金属,各转移一个电子,因而出现两个连续波。在可比较传质条件下,每个增量波高与该步电子数及相应物质浓度相关。
混合物的多个组分也可产生连续波,课件以半波电位相隔约 0.2 V 作为常见良好分辨的经验尺度,实际还取决于波宽、可逆性和浓度比例。读第二个波的高度要从前一个平台量起,不能把累计电流全归给第二组分。
若大量背景组分先反应,其电流和传质尾部可能掩盖痕量目标波。可用大电极在背景组分的平台电位预电解除去干扰,同时保持电位不足以明显转化目标物。预处理之后需要重新确认体积、基体和目标物回收率。
来源:12_Voltammetry.pptx,slide 25–26。
12.6 · SUPPORTING ELECTROLYTE & KINETICS
支持电解质、络合与电极动力学
高浓度惰性支持电解质承担绝大部分溶液导电,降低待测离子迁移贡献和溶液电阻。课件给出浓度至少为待测物约百倍的常用思路,但实际应检查是否足以抑制迁移,以及所加离子是否在扫描窗口内发生反应或与待测物络合。
背景液还可缓冲 pH、选择性络合干扰物。若络合主要稳定金属的氧化态,使游离金属离子活度下降,通常需更负电位才能还原,半波位置随之负移,甚至超出可用窗口。酒石酸盐、柠檬酸盐、氰化物、氨和 EDTA 都可能改变形态分布;课件将 cyanide 译作“氯化物”,应改为“氰化物”。
可逆指界面电子转移在实验时间尺度内足够快,表面接近 Nernst 平衡。不可逆或准可逆反应需要额外活化过电位,还原波往往向负方向移动,氧化波向正方向移动。即便出现 S 形平台,也不能仅凭形状断言反应可逆;只有到达传质控制并排除副反应时,平台仍可用来定量。
来源:12_Voltammetry.pptx,slide 27–29。
12.7 · POTENTIAL WINDOW
电势窗口与表面状态
可用电势窗口由溶剂、支持电解质、电极自身反应和可接受背景共同限定。铂在酸性水溶液中容易催化析氢,负向窗口较窄;碳材料析氢过电位较高,常可测更负的还原过程。正向则可能遇到水氧化、氯离子氧化或电极表面氧化,窗口数值随 pH 和材料状态改变。
固体圆盘电极嵌入绝缘支撑,暴露表面需要适当抛光或电化学活化。吸附物、沉积层和表面氧官能团会改变活性面积、动力学和背景,因此碳表面也不能视为永不变化。溶解氧可被还原并产生干扰波,课件示例用氮气鼓泡除氧;测量时应避免新的对流或空气重新进入。
ITO 的透明性适合把电化学与光谱联用;碳纳米管等材料可改变表面积及电子转移行为。但更大电流也可能来自更大电容或背景,材料性能应在相同浓度、几何和噪声条件下比较。
来源:12_Voltammetry.pptx,slide 30–33、49。
12.8 · CYCLIC VOLTAMMETRY
循环伏安的扫描与可逆性判断
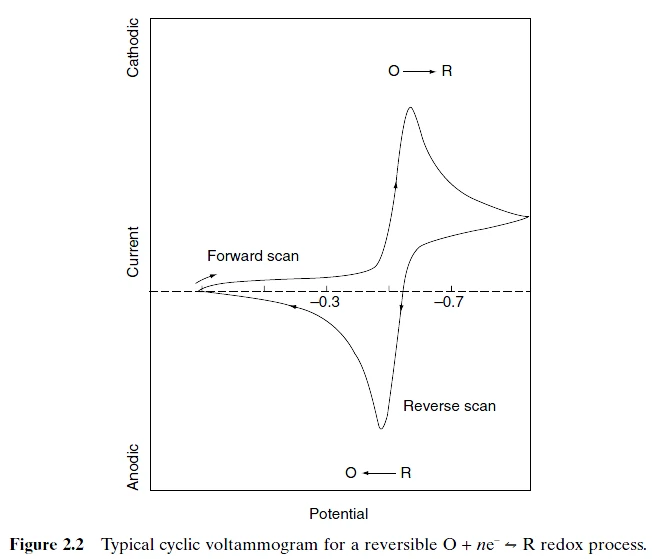
循环伏安法 CV 使用往返的三角形电位程序。若从氧化方向开始,先生成氧化产物,再反扫使其还原;若从还原方向开始,顺序相反。正向并不天然等于氧化,必须根据起始电位、扫描方向和反应物判断。峰电流从对应局部背景量起,阳极与阴极电流符号随绘图约定而变。
简单、溶液扩散控制的可逆电对在约 25 °C 时,理想峰间距约 57–59 mV 除以电子数,两个峰电流绝对值之比接近一,峰位对扫描速率不敏感。扩散系数相近时,两个峰电位的平均值可估计条件电位。课件写约 56z mV,可理解为该理想尺度的近似。
扫描变快时峰间距增大,可提示电子转移动力学不足;反扫峰变小也可能由产物后续化学反应、吸附或切换电位不足引起。应同时检查扫描速率、背景、电阻及反应模型。多级氧化还原会出现多组峰,每组对应特定转化,不能把所有峰都当作同一个电子过程。
来源:12_Voltammetry.pptx,slide 34–37。
12.9 · PEAK CURRENT & ADSORPTION
峰电流定量与吸附的区别
上式按括号内整个分式取平方根,即 ip 与 c、A 和 √ν 成正比,为简单可逆扩散控制体系的 Randles–Ševčík 关系。使用 2.69×10⁵ 的 25 °C 数值式时,面积、扩散系数、浓度须分别采用 cm²、cm²·s−1 和 mol·cm−3,不可把 mol·L−1 直接代入。
表面吸附会使活性物种以表面覆盖量而非溶液扩散量控制响应,理想表面限域峰电流更接近与扫描速率本身成正比,峰形也可能较尖。可比较 ip 对 √ν 和 ν 的变化来辅助判断,同时排除电容背景。快速扫描 CV 可提高时间分辨率,课件给出最高到 106 V·s−1 的示例,但高速时充电电流与 iR 误差也更加突出。
充电电流可近似表示为双电层电容乘扫描速率,所以高速时背景增加得比扩散峰的平方根速率关系更快。计算峰高前应选合适基线,不能把从零电流线到峰顶的总高度全部当成法拉第峰电流。反复扫描中峰逐渐增长也可能表示吸附或沉积累积,而非溶液浓度增加。
来源:12_Voltammetry.pptx,slide 38–39、50。
12.10 · POLAROGRAPHY
滴汞电极与极谱定量
极谱法是采用滴汞等汞电极的伏安方法。DME 滴汞电极表面不断更新,有助于重现性;HMDE 悬汞滴和 SMDE 静汞滴则采用不同的成滴与保持方式。静置溶液中每个新汞滴接触近似本体组成的液体,面积又随滴龄增大,因而原始电流呈周期起伏,整体仍可得到扩散平台。
这里沿用课件 Ilkovič 数值常数:i 用 μA,D 用 cm²·s−1,汞流率 m 用 mg·s−1,滴寿命 t 用 s,浓度用 mmol·L−1。文献最大电流系数也常近似取 708。平均电流和滴末最大电流不能混用同一系数;定量还需固定汞流率、滴龄与温度。汞表面更新和较高析氢过电位是方法优势,材料选择还受其毒性与处置要求限制。
来源:12_Voltammetry.pptx,slide 40–43。
12.11 · STRIPPING VOLTAMMETRY
溶出伏安的富集与再氧化
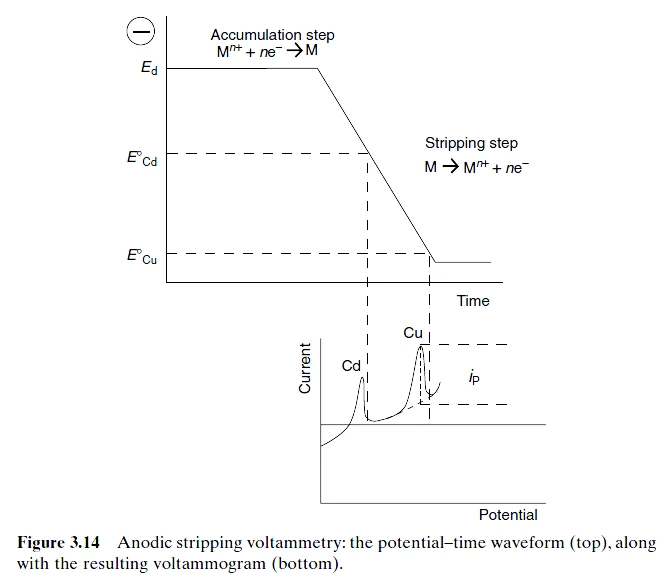
阳极溶出伏安先在较负电位把金属离子还原并富集到汞滴或金属膜内,再向正方向扫描,使沉积金属氧化回溶液。第一步把大体积溶液中的痕量物集中到很小电极相,第二步的峰位区分物种,峰高或峰面积反映富集量。
第一式假设沉积电流近似恒定且效率为一,td 是富集时间,VHg 为汞体积。富集时搅拌或旋转可增强供料;停止流动并经过适当静置后再扫描,有助于复现溶出条件。薄膜与悬汞滴的电极相扩散边界不同,不能互套峰电流公式。
课件示例可达极低检测限,但数值取决于富集时间、材料及基体。延长富集还可能带来饱和、合金相互作用或污染;校准必须固定沉积电位、时间、搅拌和扫描速率。扣除背景后积分溶出电荷,可以直接检查电子数与富集物质量的关系。
富集步骤与溶出步骤还具有不同的时间任务:前者追求可控积累,后者追求把积累物按电位分离并读取。增加富集时间并不一定同比增加峰高,因为峰宽、合金形成和富集效率也可能改变。对薄膜模型尤其应确认库存有限且能否完全溶出,课件第 46 页的几何公式不宜不加条件地直接套用。
来源:12_Voltammetry.pptx,slide 44–48。
12.12 · AMPEROMETRY & OXYGEN SENSOR
固定电位电流法与 Clark 氧电极
电流分析法(amperometry)在固定工作电位下测电流,通常观察 i 对时间或浓度的变化。选取目标物充分反应而干扰较少的电位,在传质条件稳定时用电流反算浓度。伏安法改变电位以获得反应信息,固定电位电流法则适合连续监测。
Clark 氧电极以透气、阻离子的薄聚合物膜隔开样品和内部电解液,氧穿膜到达铂阴极,被还原为 OH−;Ag/AgCl 与内部 KCl 共同构成电路。反应为 O2+2H2O+4e−→4OH−。当膜传质控制且氧在电极表面迅速消耗时,电流对应膜外氧浓度。
膜厚、温度和外部流动都会改变氧通量,因此需校准并保持条件一致。它可监测生化反应的耗氧或产氧,也可测自然水中的溶解氧。整个章节的判断顺序是先看电位程序与参比,再看传质和表面动力学,最后决定波位、波高或积分电荷各自支持什么结论。
氧电极膜能阻挡多种离子进入内部,却不能保证所有可透膜气体都毫无影响。氧持续被消耗也要求外部供氧可重复,若探头处流速改变,外部扩散阻力可能改变读数。判断传感器的“选择性”时,需要同时考察膜的选择透过与电极反应的选择性。
来源:12_Voltammetry.pptx,slide 51–52。